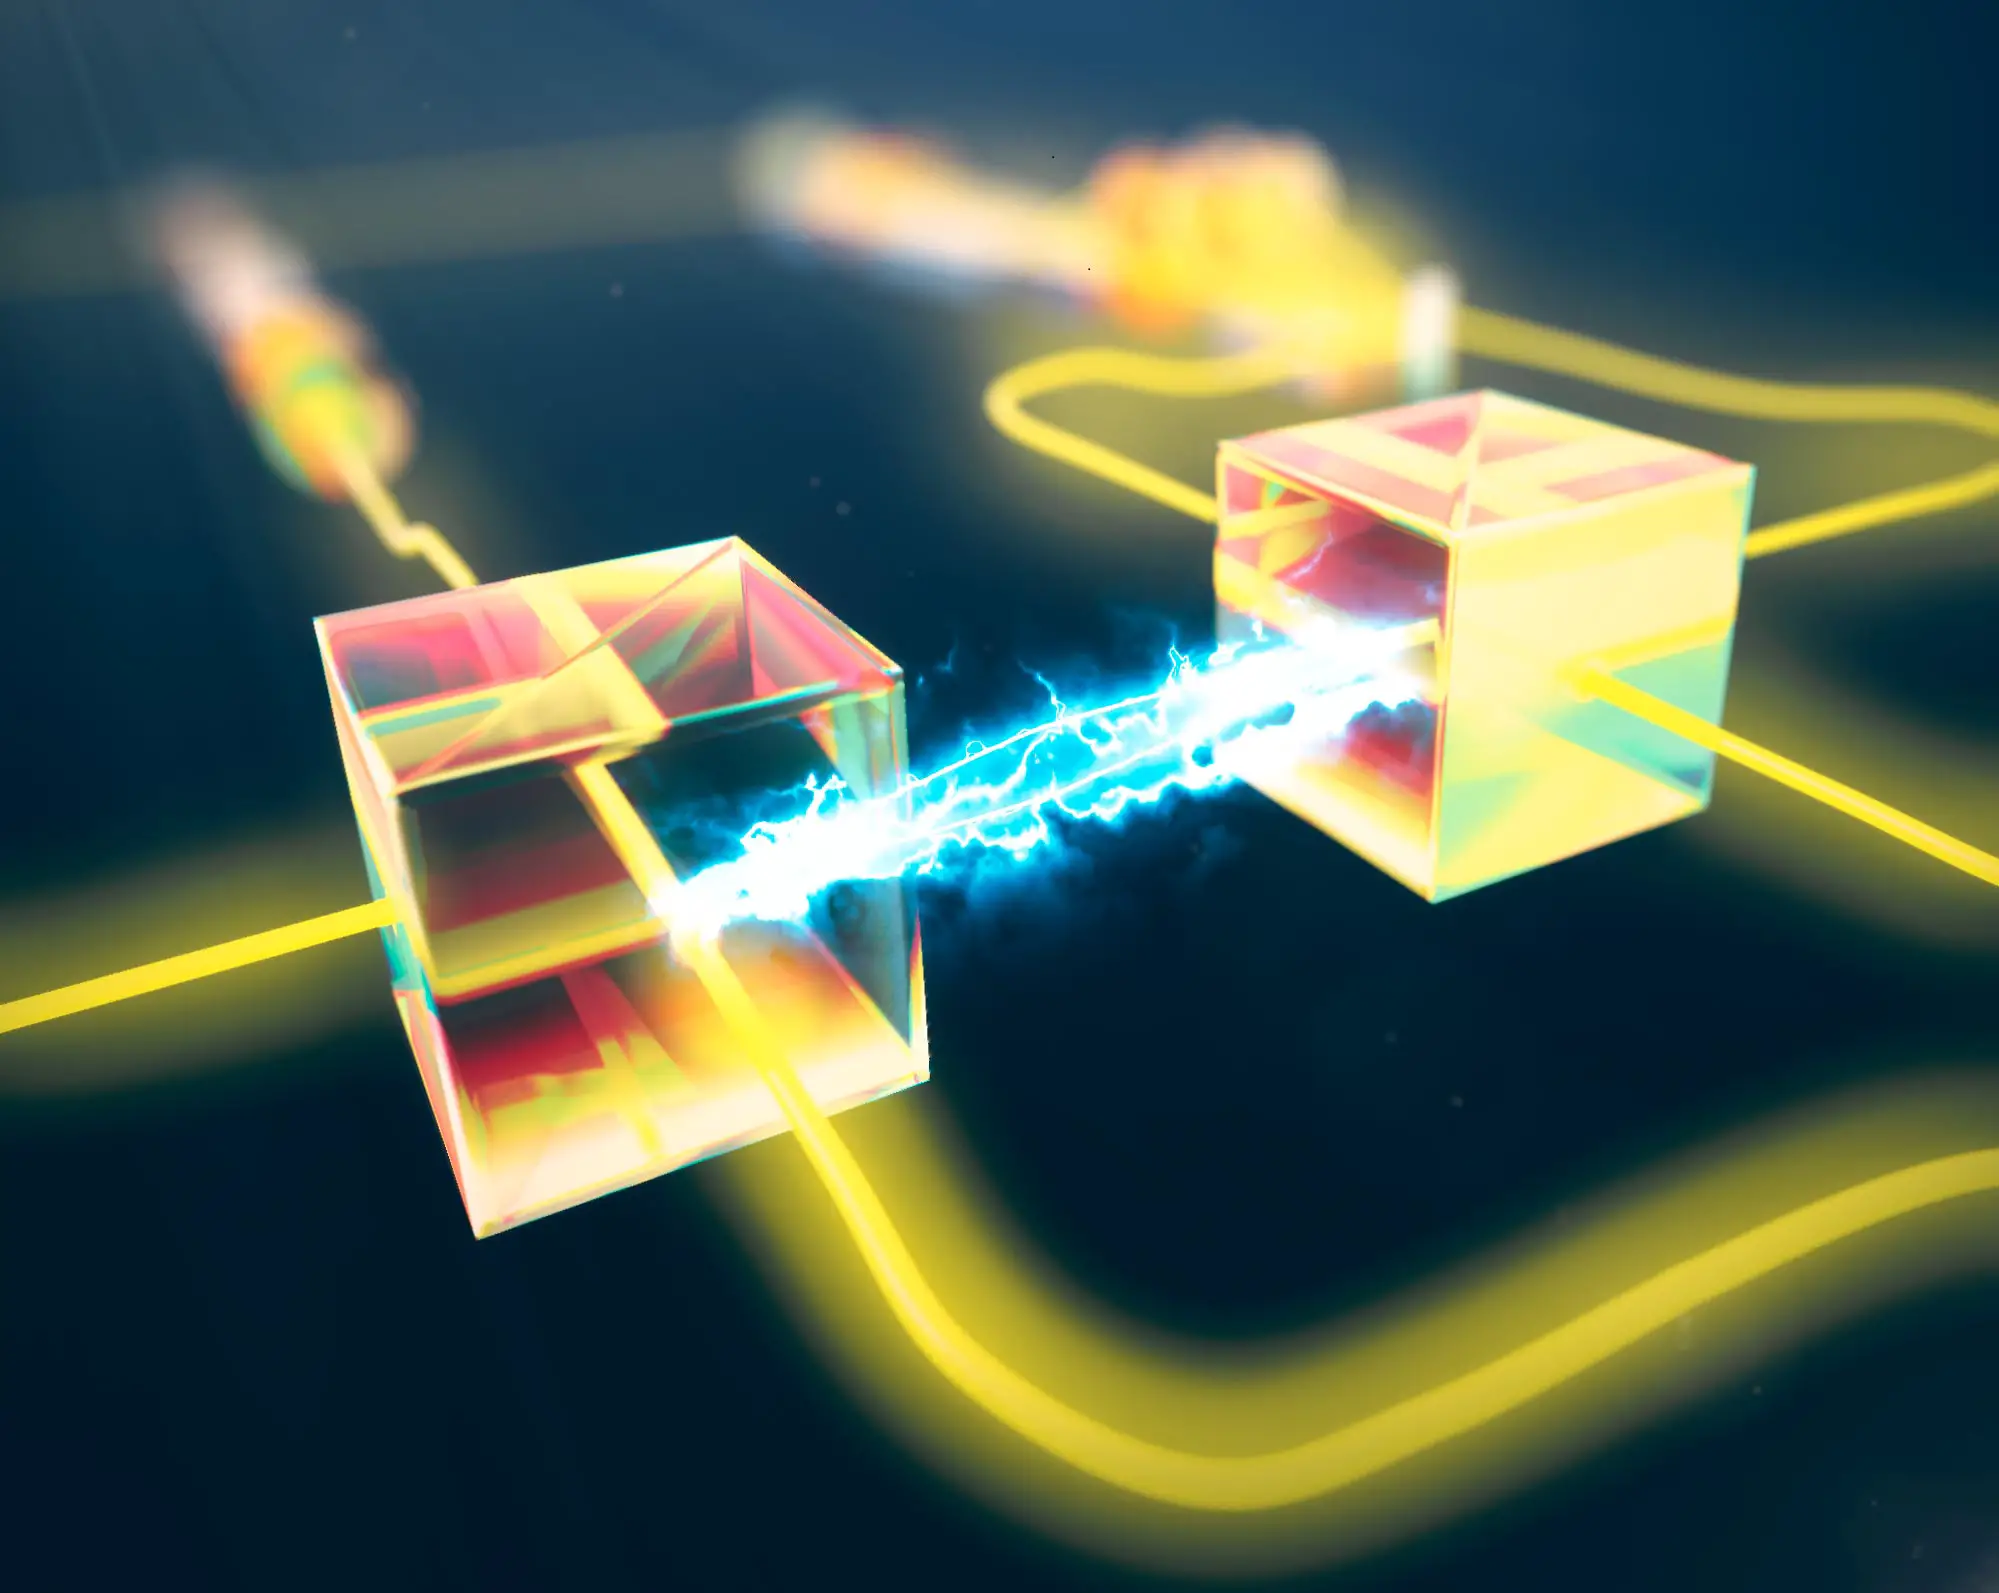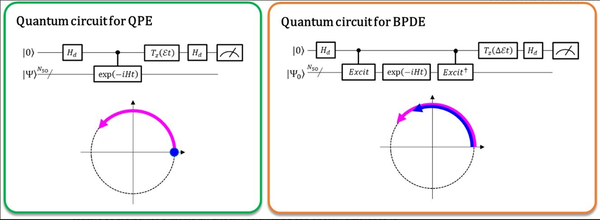
左:|0⟩|Ψ⟩与exp(-iEt)|1⟩|Ψ⟩提供总能量E。紫色的弯曲箭头表示|Ψ⟩的阶段演进。右:exp(- ie0t)|0⟩|Ψ0⟩和exp(- ie1t)|1⟩|Ψ1⟩直接提供能量差E1 - E0。蓝色和紫色的曲线箭头分别表示|Ψ0⟩和|Ψ1⟩的阶段演进。资料来源:K. Sugisaki, K. Sato和T. Takui
据《物理化学化学物理》杂志报道,大阪城市大学理学院的研究人员开发了一种量子算法,可以通过直接计算原子或分子系统的相关状态的能量差来了解它们的电子状态。该算法以贝叶斯相位不同估计的形式实现,打破常规,不关注从前后相位演化计算出的总能量差,而是关注能量差本身的演化。
“几乎所有的化学问题都讨论能量差,而不是分子本身的总能量。”研究负责人兼特别指定讲师菅崎健二说,“同时,在元素周期表较低位置的重原子分子具有较大的总能量,但化学中讨论的能量差异的大小,如电子激发态和电离能,并不取决于分子的大小。”这个想法让杉崎和他的团队实现了量子算法,直接计算能量差,而不是总能量,创造了一个可伸缩或实用的量子计算机使我们能够进行实际的化学研究和材料开发的未来。
目前,量子计算机能够执行全构型交互(full- ci)计算,通过量子相位估计(quantum phase estimation, QPE)算法提供最佳分子能量,注意到大分子系统的全构型交互(full- ci)计算是任何超级计算机都难以解决的问题。QPE依赖于一个波函数,|Ψ⟩表示的数学描述量子态的微观系统这种情况下的数学解薛定谔方程等微观系统一个原子或molecule-time-evolutionally变更阶段根据其总能量。在传统QPE中,准备量子叠加状态(|0⟩|Ψ⟩+|1⟩|Ψ⟩)⁄√2,并且引入控制时间进化操作符使|Ψ⟩只有在第一个量子位指定|1⟩状态时才及时进化。因此,|1⟩状态及时创建后进化的量子阶段,而|0⟩状态为前进化的量子阶段。前后演化的相位差给出了系统的总能量。
大阪城市大学的研究人员将传统QPE推广到直接计算两个相关量子态之间的总能量差。在新实施的称为贝叶斯相差估计(BPDE)的量子算法中,准备了两个波函数的叠加(|0⟩|Ψ0⟩+ |1⟩|Ψ1⟩)⁄√2,其中|Ψ0⟩和|Ψ1⟩分别表示与每个州相关的波函数,在叠加的时间演变之后,|Ψ0⟩和|Ψ1⟩之间的阶段差异直接给出了涉及的两个波函数之间的总能量的差异。“我们强调,算法遵循能量差随时间的演变,这比单独计算一个原子或分子的总能量更不容易产生噪声。因此,该算法适用于需要在能量方面精确精确的化学问题。”研究主管和名誉教授Takeji Takui说。
此前,该研究小组开发了一种量子算法,直接计算不同自旋量子数的电子态(自旋态)之间的能量差。然而,该算法比传统的QPE需要更多的量子位,不能应用于具有相同自旋量子数的电子态之间的能量差计算,而这对于紫外可见吸收光谱的光谱分配很重要。该研究开发的BPDE算法克服了这些问题,使其成为一种高度通用的量子算法。